FDA запустило программу обмена результатами экспертизы лекарств для ускорения регистрации в других странах
Опубликовано 18 ноября 2026
Последнее обновление 19 ноября 2026
5
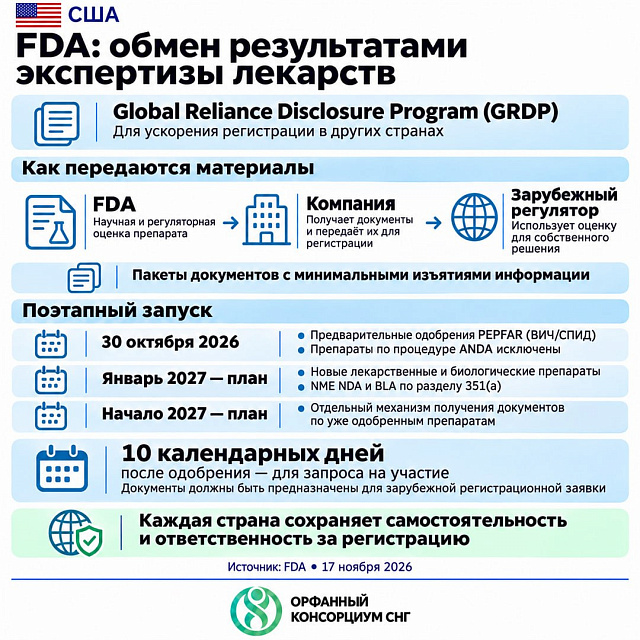
17 ноября 2026 года FDA объявило о запуске Global Reliance Disclosure Program (GRDP). Цель — сократить задержки между одобрением препарата в США и его регистрацией в других странах.
 Как работает программа
Компании смогут получать пакеты документов об одобрении с минимальными изъятиями информации, включая подробную научную и регуляторную оценку FDA. Затем эти материалы можно передавать зарубежным регуляторам для рассмотрения регистрационной заявки.
 Поэтапное расширение
 С 30 октября 2026 года программа доступна для предварительных одобрений в рамках американской программы противодействия ВИЧ/СПИДу PEPFAR. Препараты, поданные по сокращённой процедуре регистрации дженериков ANDA, исключены.
С января 2027 года FDA планирует расширить программу на новые лекарственные и биологические препараты, рассматриваемые по процедурам NME NDA и BLA по разделу 351(a).
В начале 2027 года также планируется отдельный механизм ускоренного получения документов по уже одобренным препаратам.
 Условия участия
Компания должна направить запрос в течение 10 календарных дней после одобрения и подтвердить, что документы предназначены для подачи регистрационной заявки зарубежному регулятору. FDA планирует предоставлять материалы в ускоренном порядке. Официальное сообщение FDA.
 Использование результатов экспертизы другого регулятора
Инициатива развивает подход regulatory reliance, который поддерживает ВОЗ. Он предполагает использование результатов экспертизы другого компетентного регулятора при принятии собственного решения.
Это позволяет уменьшить дублирование работы и направить ресурсы на задачи, требующие национального контроля, включая фармаконадзор и надзор за обращением лекарств. При этом каждая страна сохраняет самостоятельность и ответственность за регистрацию. Рекомендации ВОЗ по regulatory reliance.
 Почему это важно для орфанных препаратов
Для орфанных препаратов такая возможность может иметь особое значение: ограниченность клинических данных повышает важность максимально полного использования уже накопленных доказательств и результатов их оценки.
Доступ к подробной экспертизе FDA может помочь национальным специалистам в других странах понять основания положительного решения, подходы к интерпретации данных и сохраняющиеся неопределённости. Это создаёт возможность сократить повторную работу и ускорить рассмотрение заявки при сохранении ответственности национального регулятора.
Как работает программаКомпании смогут получать пакеты документов об одобрении с минимальными изъятиями информации, включая подробную научную и регуляторную оценку FDA. Затем эти материалы можно передавать зарубежным регуляторам для рассмотрения регистрационной заявки.
Поэтапное расширение С 30 октября 2026 года программа доступна для предварительных одобрений в рамках американской программы противодействия ВИЧ/СПИДу PEPFAR. Препараты, поданные по сокращённой процедуре регистрации дженериков ANDA, исключены. С января 2027 года FDA планирует расширить программу на новые лекарственные и биологические препараты, рассматриваемые по процедурам NME NDA и BLA по разделу 351(a). В начале 2027 года также планируется отдельный механизм ускоренного получения документов по уже одобренным препаратам. Условия участияКомпания должна направить запрос в течение 10 календарных дней после одобрения и подтвердить, что документы предназначены для подачи регистрационной заявки зарубежному регулятору. FDA планирует предоставлять материалы в ускоренном порядке. Официальное сообщение FDA.
Использование результатов экспертизы другого регулятораИнициатива развивает подход regulatory reliance, который поддерживает ВОЗ. Он предполагает использование результатов экспертизы другого компетентного регулятора при принятии собственного решения.
Это позволяет уменьшить дублирование работы и направить ресурсы на задачи, требующие национального контроля, включая фармаконадзор и надзор за обращением лекарств. При этом каждая страна сохраняет самостоятельность и ответственность за регистрацию. Рекомендации ВОЗ по regulatory reliance.
Почему это важно для орфанных препаратовДля орфанных препаратов такая возможность может иметь особое значение: ограниченность клинических данных повышает важность максимально полного использования уже накопленных доказательств и результатов их оценки.
Доступ к подробной экспертизе FDA может помочь национальным специалистам в других странах понять основания положительного решения, подходы к интерпретации данных и сохраняющиеся неопределённости. Это создаёт возможность сократить повторную работу и ускорить рассмотрение заявки при сохранении ответственности национального регулятора.